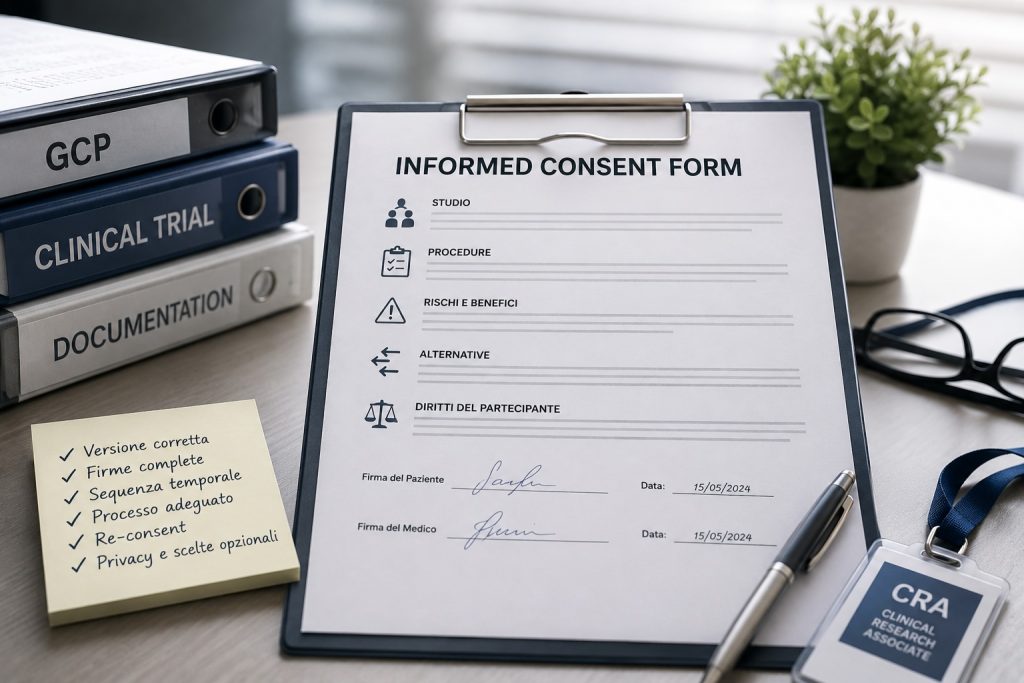
L’Informed Consent rappresenta uno degli elementi più delicati e importanti di ogni sperimentazione clinica. Non è soltanto un documento da firmare, ma il processo attraverso cui il paziente riceve tutte le informazioni necessarie per comprendere lo studio, i possibili rischi, i benefici attesi e i propri diritti prima di decidere se partecipare o meno. Per questo motivo il controllo dell’Informed Consent Form (ICF) è una delle attività più sensibili per un Clinical Research Associate (CRA), sia durante le Site Initiation Visit sia nel corso delle visite di monitoraggio periodiche.
Un errore nella gestione del consenso informato può avere conseguenze molto serie: deviazioni protocollari, findings durante audit o ispezioni, problemi regolatori e, nei casi più gravi, la non validità dei dati raccolti. È anche per questo che l’Informed Consent è spesso uno dei primi documenti verificati durante un’ispezione GCP o da parte delle autorità regolatorie.
La versione corretta del consenso informato
Uno dei primi controlli che ogni CRA dovrebbe fare riguarda la versione dell’ICF utilizzata dal centro. In molti studi clinici vengono approvate diverse versioni del consenso nel corso del tempo, magari a seguito di amendment di protocollo, aggiornamenti sulla safety o modifiche regolatorie richieste dal Comitato Etico.
Il CRA deve verificare che il paziente abbia firmato la versione corretta e approvata dal Comitato Etico al momento della firma. Questo significa controllare attentamente numero di versione, data del documento e data di approvazione. Anche una sola incongruenza può diventare un finding importante.
È fondamentale inoltre verificare che eventuali versioni obsolete siano state ritirate dal centro per evitare utilizzi accidentali. In alcuni casi il personale mantiene copie stampate in cartelle o uffici diversi, aumentando il rischio di errori operativi.
La sequenza temporale delle firme
Uno degli aspetti più critici riguarda il timing delle firme. Il consenso deve sempre essere firmato prima di qualsiasi procedura specifica dello studio. Questo punto è essenziale dal punto di vista etico e regolatorio.
Il CRA dovrebbe quindi controllare con attenzione:
- data della firma del paziente
- data della firma del medico/delegato
- data della prima procedura studio-correlata
- eventuali date riportate nei source documents
Se, ad esempio, un esame screening previsto solo dal protocollo viene eseguito prima della firma dell’ICF, ci si trova davanti a una deviazione importante.
Molti errori nascono proprio da disattenzioni sulle tempistiche, soprattutto nei centri molto attivi o durante visite screening ravvicinate. Per questo motivo un CRA esperto tende sempre a ricostruire mentalmente la timeline del paziente, confrontando consenso, source e visite.
Completezza delle firme e delle iniziali
Un altro controllo fondamentale riguarda la completezza del documento. Ogni pagina che richiede iniziali o firme deve essere compilata correttamente secondo le procedure dello sponsor e del centro.
Il CRA dovrebbe verificare:
- presenza di tutte le firme richieste
- iniziali dove previste
- date compilate correttamente
- eventuali campi lasciati vuoti
- firme leggibili
- corrispondenza tra nomi e delegation log
Anche dettagli apparentemente minori possono generare rilievi durante audit e inspection. Ad esempio, firme mancanti in una pagina opzionale relativa al trattamento dei dati o alla conservazione dei campioni biologici possono diventare problematiche rilevanti.
Inoltre, il CRA deve sempre verificare che la persona che ha condotto il processo di consenso fosse autorizzata a farlo secondo delegation log e training documentation.
Controllare il processo, non solo il documento
Un errore comune dei CRA meno esperti è limitarsi a verificare la presenza della firma senza valutare il processo di consenso nel suo insieme. In realtà le Good Clinical Practice richiedono che il paziente abbia avuto il tempo necessario per comprendere lo studio e porre domande.
Per questo motivo, durante le visite di monitoraggio, il CRA dovrebbe anche valutare elementi indiretti come:
- note cliniche sul colloquio informativo
- documentazione del tempo dedicato al paziente
- eventuale consegna anticipata dell’ICF
- presenza di interpreti o supporti linguistici
- gestione di pazienti vulnerabili
In alcuni studi particolarmente complessi, soprattutto oncologici o pediatrici, il processo di consenso assume un peso ancora maggiore e richiede una sensibilità operativa elevata.
Re-consent e aggiornamenti del consenso
Quando viene approvata una nuova versione dell’ICF, il CRA deve assicurarsi che i pazienti già arruolati vengano re-consentiti nei tempi previsti. Questo è un passaggio molto delicato perché spesso coinvolge pazienti già attivi nello studio da mesi.
Il monitor deve verificare:
- quali pazienti necessitano di re-consent
- entro quali tempistiche
- se il re-consent è stato effettuato
- quale versione è stata utilizzata
- eventuali pazienti persi al follow-up
Anche qui la tracciabilità è fondamentale. I centri devono essere in grado di dimostrare chiaramente chi è stato aggiornato e quando.
Privacy, GDPR e sezioni opzionali
Negli ultimi anni l’attenzione alla privacy e alla gestione dei dati personali è aumentata enormemente. Molti consensi includono sezioni opzionali relative a:
- utilizzo futuro dei campioni biologici
- ricerca genetica
- conservazione dei dati
- studi ancillari
- trasferimento internazionale dei dati
Il CRA deve verificare che le scelte del paziente siano state rispettate e correttamente documentate. Se un paziente rifiuta una parte opzionale, il centro deve attenersi rigorosamente a quella decisione.
Questa attività richiede attenzione perché eventuali discrepanze tra consenso e gestione operativa possono avere impatti sia regolatori sia etici.
L’Informed Consent come indicatore della qualità del centro
Molti CRA esperti considerano la gestione dell’Informed Consent un vero indicatore della qualità complessiva di un centro sperimentale. Un sito che gestisce bene il consenso informato tende spesso ad avere anche una documentazione più ordinata, procedure più solide e maggiore attenzione alle Good Clinical Practice.
Al contrario, errori frequenti negli ICF possono essere il segnale di criticità organizzative più ampie: training incompleto, turnover del personale, scarso controllo documentale o eccessivo carico operativo.
Per questo motivo il monitoraggio del consenso informato non dovrebbe mai essere vissuto come un semplice controllo burocratico, ma come parte integrante della tutela del paziente e della qualità della sperimentazione clinica.
Nel lavoro quotidiano del CRA, l’attenzione ai dettagli fa spesso la differenza. E pochi documenti richiedono precisione, sensibilità e rigore quanto l’Informed Consent.