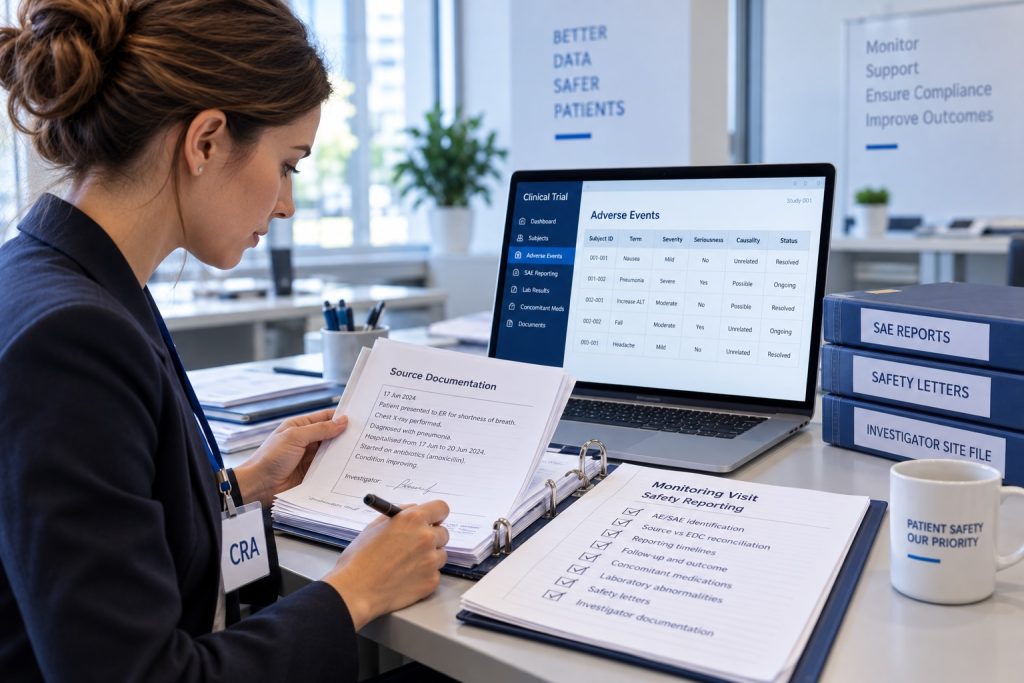
Il Safety Reporting è una delle aree più sensibili del monitoraggio di uno studio clinico perché riguarda direttamente la tutela dei partecipanti. Per il Clinical Research Associate non significa soltanto verificare che un evento avverso sia stato registrato, ma assicurarsi che il centro disponga di un processo affidabile per identificare, documentare e comunicare le informazioni di sicurezza secondo il protocollo, le procedure dello studio e la normativa applicabile. Durante le visite di monitoraggio il CRA deve quindi ricostruire il percorso dell’informazione: da ciò che è accaduto al paziente fino alla documentazione nelle source, alla registrazione nei sistemi dello studio e, quando previsto, alla segnalazione nei tempi stabiliti.
Il controllo richiede particolare attenzione perché le informazioni relative alla sicurezza possono trovarsi in punti diversi della documentazione clinica. Una nota medica, un accesso al pronto soccorso, una modifica della terapia concomitante, un ricovero o il risultato anomalo di un esame possono contenere elementi rilevanti che devono essere valutati dall’investigator. Il compito del CRA non è formulare una valutazione clinica al posto del medico, ma verificare che gli eventi potenzialmente rilevanti siano stati identificati, valutati e gestiti correttamente dalle figure responsabili.
AE e SAE: verificare che gli eventi siano stati identificati
Uno dei primi controlli riguarda la corretta identificazione degli Adverse Events e dei Serious Adverse Events. Il CRA deve confrontare le informazioni presenti nella documentazione sorgente con quelle registrate nell’EDC e negli eventuali sistemi dedicati al Safety Reporting. Se nella cartella clinica compare un evento che non risulta riportato nello studio, è necessario comprenderne il motivo e verificare che sia stata effettuata la valutazione prevista.
Particolare attenzione deve essere dedicata ai Serious Adverse Events, per i quali possono essere previste procedure e tempistiche di comunicazione specifiche. Ricovero o prolungamento di un ricovero, condizioni che rappresentano un pericolo per la vita, disabilità significativa e altri criteri di seriousness previsti dalle procedure applicabili richiedono una valutazione attenta. Anche in questo caso il CRA non stabilisce autonomamente se un evento sia serio, ma deve riconoscere gli elementi che richiedono un approfondimento e verificare che l’investigator abbia effettuato e documentato la propria valutazione.
La coerenza tra source document, EDC e safety database
Una delle verifiche più importanti riguarda la coerenza delle informazioni riportate nei diversi sistemi. Descrizione dell’evento, data di insorgenza, data di risoluzione, gravità, seriousness, eventuali azioni intraprese, trattamento ricevuto e outcome devono essere coerenti con la documentazione disponibile e con quanto riportato nelle piattaforme dello studio.
Le discrepanze possono sembrare marginali, ma nel Safety Reporting anche una data differente può avere conseguenze importanti. Se la data in cui il centro viene a conoscenza di un SAE non è chiara, per esempio, può diventare difficile verificare il rispetto delle tempistiche previste per la segnalazione. Il CRA deve quindi prestare attenzione non soltanto alla presenza dell’informazione, ma anche alla sua consistenza nei diversi documenti.
Le tempistiche di segnalazione sono fondamentali
Il monitoraggio deve verificare che gli eventi soggetti a reporting siano stati comunicati entro le tempistiche previste dal protocollo e dalle procedure applicabili. Per farlo è necessario ricostruire quando il centro sia venuto a conoscenza dell’evento e quando sia stata effettuata la relativa comunicazione.
Questo passaggio è particolarmente importante perché un evento può essere correttamente documentato dal punto di vista clinico ma segnalato in ritardo. Il CRA deve quindi distinguere la qualità della documentazione dal rispetto del processo di reporting. Se viene identificato un ritardo, occorre comprenderne la causa, verificare che sia stato gestito secondo le procedure dello studio e valutare se il problema possa ripetersi.
Causalità e severity non sono la stessa cosa
Durante il monitoraggio è importante verificare che siano presenti le valutazioni richieste all’investigator, compresa, quando prevista, la relazione causale tra evento e prodotto sperimentale. Il CRA deve controllare che la valutazione sia stata effettuata dalla figura responsabile e che sia documentata in maniera coerente nei diversi sistemi.
È inoltre fondamentale distinguere concetti che nella pratica possono essere confusi. La severity descrive l’intensità di un evento, mentre la seriousness è legata a criteri specifici che ne determinano la rilevanza ai fini del Safety Reporting. Un evento può essere intenso senza necessariamente soddisfare un criterio di seriousness e, viceversa, un evento clinicamente non classificato come estremamente severo può rientrare nei criteri di SAE. Per un CRA comprendere questa distinzione è indispensabile per individuare eventuali incoerenze durante il monitoraggio.
Follow-up degli eventi: il controllo non termina con la prima segnalazione
La prima comunicazione di un SAE spesso non contiene tutte le informazioni disponibili sull’evento. Possono essere necessari referti, lettere di dimissione, risultati diagnostici o ulteriori valutazioni cliniche. Il CRA deve verificare che il centro abbia effettuato i follow-up richiesti e che le nuove informazioni siano state comunicate e registrate secondo le procedure dello studio.
Un evento inizialmente aperto non dovrebbe rimanere indefinitamente privo di aggiornamenti. Durante le visite successive il CRA deve verificare lo stato degli eventi ancora in corso e accertarsi che eventuali nuove informazioni presenti nella documentazione sorgente siano state riportate nei sistemi appropriati. La gestione della safety è quindi un processo continuativo e non un’attività che termina con l’invio del primo form.
Farmaci concomitanti e procedure possono raccontare una parte della storia
Una buona verifica della safety non si limita alla sezione dedicata agli eventi avversi. Anche altre parti della documentazione possono indicare che si è verificato qualcosa di clinicamente rilevante. L’introduzione improvvisa di un nuovo farmaco, la sospensione temporanea dell’Investigational Product, un esame diagnostico non previsto o una visita medica aggiuntiva possono richiedere un approfondimento.
Il CRA deve quindi imparare a collegare informazioni apparentemente separate. Se un soggetto inizia una nuova terapia ma non è riportato alcun evento che ne spieghi l’introduzione, può essere opportuno verificare la documentazione. Lo stesso vale per un’interruzione del trattamento sperimentale o una modifica della dose. Non significa che debba necessariamente esistere un AE, ma che la situazione merita di essere compresa.
Laboratory abnormalities e valutazione clinica
Gli esami di laboratorio rappresentano un’altra area importante. Un valore fuori dall’intervallo di riferimento non diventa automaticamente un adverse event: la sua rilevanza deve essere valutata clinicamente dall’investigator secondo il protocollo e le procedure dello studio. Il CRA deve però verificare che i risultati significativi siano stati visionati e che le eventuali valutazioni richieste siano documentate.
Particolare attenzione può essere necessaria quando i risultati mostrano cambiamenti rilevanti rispetto ai valori precedenti oppure quando determinano interventi clinici, ulteriori esami o modifiche del trattamento. Anche in questo caso il monitoraggio deve verificare il processo senza sostituirsi al giudizio medico.
Safety letters e nuove informazioni di sicurezza
Durante uno studio possono emergere nuove informazioni relative al profilo di sicurezza del prodotto sperimentale. Il centro può ricevere comunicazioni, aggiornamenti o documentazione che deve essere presa in carico secondo le procedure previste. Il CRA deve verificare che tali informazioni siano state ricevute, gestite e archiviate correttamente e, quando richiesto, che l’investigator ne abbia preso visione.
Questo controllo è importante anche per l’Investigator Site File, che deve permettere di ricostruire nel tempo le informazioni di sicurezza trasmesse al centro. Non si tratta quindi semplicemente di archiviare documenti, ma di poter dimostrare che le comunicazioni rilevanti siano state gestite secondo quanto previsto.
Quando un errore diventa un segnale organizzativo
Un singolo dato mancante può derivare da una dimenticanza. Diverso è il caso in cui il CRA rilevi ripetutamente eventi segnalati in ritardo, informazioni discordanti, follow-up incompleti o difficoltà del personale nel riconoscere le procedure da seguire. La ripetizione dello stesso problema può indicare una criticità nel processo di gestione della safety del centro.
In questi casi correggere la singola informazione non è sufficiente. È necessario comprendere perché il problema si verifichi: formazione insufficiente, responsabilità poco chiare, difficoltà organizzative o mancata conoscenza delle procedure possono richiedere interventi differenti. Il CRA deve quindi contribuire a identificare la causa del problema e verificare che le azioni intraprese siano efficaci nel tempo.
Il CRA controlla il processo, non sostituisce l’investigator
Questo è probabilmente uno dei principi più importanti nella gestione della safety. La responsabilità delle valutazioni mediche appartiene all’investigator e alle figure previste dallo studio. Il CRA non deve trasformarsi in un medico né reinterpretare autonomamente la situazione clinica del soggetto. Il suo ruolo consiste nel verificare che il processo funzioni: che le informazioni siano state identificate, che le valutazioni previste siano state effettuate da chi ne ha la responsabilità, che la documentazione sia completa e coerente e che le comunicazioni siano avvenute nei tempi e secondo le modalità stabilite.
Per questo il Safety Reporting richiede una conoscenza approfondita del protocollo e delle procedure specifiche dello studio. Non esiste una checklist completamente identica per ogni sperimentazione: prodotti, popolazioni, endpoint e profili di sicurezza differenti possono determinare procedure e aree di attenzione diverse.
Durante il monitoraggio il CRA deve quindi mantenere una visione complessiva. Non basta verificare che nella pagina dedicata agli adverse events siano presenti alcuni dati. Bisogna osservare la storia clinica documentata del soggetto, confrontarla con quanto riportato nei sistemi dello studio e verificare che ogni informazione rilevante abbia seguito il percorso previsto. Nel Safety Reporting la qualità del monitoraggio dipende proprio dalla capacità di collegare informazioni diverse e riconoscere quando qualcosa non torna.
È un’attività nella quale precisione e capacità di interpretazione devono lavorare insieme. Un CRA preparato non si limita a chiedere se gli eventi siano stati inseriti nell’EDC: verifica che il sistema attraverso il quale il centro identifica, valuta, documenta e comunica le informazioni di sicurezza sia affidabile. Perché, quando si parla di safety in uno studio clinico, dietro ogni dato che viene controllato c’è prima di tutto la sicurezza di una persona.